سانیا اندیروان
دپارتمان ژنتیک
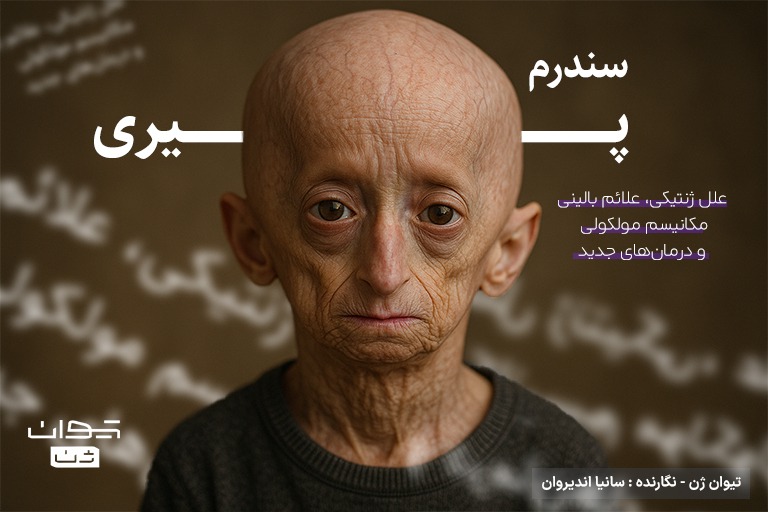
پروگریا ؛سندرم پیری زودرس
علل ژنتیکی، علائم بالینی، مکانیسم مولکولی و درمان های جدید
مقدمه
پیری یکی از بنیادیترین و در عین حال پیچیدهترین پدیدههای زیستی است که تمام موجودات زنده را در طول چرخه حیات تحت تأثیر قرار میدهد. این فرآیند، که در ظاهر اجتنابناپذیر به نظر میرسد، حاصل برهمکنشهای چندلایه میان تغییرات مولکولی، سلولی و فیزیولوژیک است و با افزایش آسیبپذیری نسبت به بیماریهای وابسته به سن همراه میشود. با وجود پیشرفتهای قابل توجه در زیستشناسی مولکولی، سازوکارهای دقیق آغاز و پیشرفت پیری همچنان بهطور کامل روشن نشدهاند و همین ابهام، مطالعهٔ مدلهای غیرطبیعی پیری را به ابزاری ارزشمند برای فهم این فرآیند تبدیل کرده است. در این میان، سندرمهای پروجروئید بهعنوان اختلالاتی نادر اما آموزنده، تصویری فشرده از پیری را در مدتزمانی کوتاه ارائه میدهند. بروز زودهنگام ویژگیهای پیری فیزیولوژیک در این بیماریها نشان میدهد که اختلال در تعداد محدودی از مسیرهای کلیدی سلولی میتواند پیامدهایی مشابه دههها پیری طبیعی ایجاد کند. از این رو، بررسی این سندرمها نهتنها به درک مکانیسمهای پیری غیرطبیعی کمک میکند، بلکه دریچهای نو برای شناخت فرایندهای بنیادین پیری طبیعی و بیماریهای وابسته به سن میگشاید. یکی از برجستهترین این اختلالات، سندرم پروجریای هاچینسون–گیلفورد است که با ناهنجاریهای عمیق در ساختار و عملکرد هسته سلولی همراه است. مطالعات انجامشده بر روی این بیماری نشان دادهاند که تغییرات ژنتیکی و اپیژنتیکی، اختلال در سازماندهی کروماتین و نارسایی در انتقال سیگنالهای مکانیکی میتوانند بهطور همزمان در تسریع پیری نقش داشته باشند. بنابراین، HGPS بهعنوان مدلی منحصربهفرد، امکان بررسی پیوند میان ساختار هسته، تنظیم بیان ژن و مسیرهای مولکولی دخیل در پیری را فراهم میسازد
عوامل اپیدمیولوژیک پروگریا
پروگریا یک اختلال ژنتیکی بسیار نادر است و حدود یک مورد در هر چند میلیون تولد دیده میشود. تاکنون ۱۴۸ بیمار در ۴۶ کشور شناسایی شدهاند و برآوردها نشان میدهد که در ایالات متحده نسبت بروز حدود یک مورد در هر هشت میلیون تولد است. نسبت جنسیتی تقریباً ۱ دختر به ۱.۵ پسر گزارش شده است. بیشتر بیماران (حدود ۹۷٪) سفیدپوست هستند و درصد کمی از مبتلایان در میان سیاهپوستان دیده شدهاند؛ علت این توزیع نامتوازن مشخص نیست. این بیماری معمولاً به نسل بعد منتقل نمیشود، چون افراد مبتلا پیش از رسیدن به سن تولید مثل فوت میکنند. بررسیهای ژنتیکی نشان میدهد که این اختلال اغلب نتیجهٔ یک جهش اتوزومال غالبِ تازهرخداده در اسپرم یا تخمک والدین سالم است. با وجود این، چند مورد نادر گزارش شده که در آن والدین، حامل جهش در ژن LMNA بودهاند.
پاتوفیزیولوژی پیری
پیری نتیجه تعامل پیچیده عوامل ژنتیکی و محیطی است. این فرایند از لحظهٔ لقاح آغاز میشود و تا زمان مرگ ادامه دارد. تغییرات تدریجی در سطح سلول، زیرسلول، بافت و اندام، هم در انسان و هم در موجودات مدل، این روند را همراهی میکنند. کاهش توانایی تکثیر سلولها از عوامل اصلی بروز ویژگیهای ظاهری و عملکردی پیری بهحساب میآید. پیری از نظر زیستی با بیماری تفاوت دارد، با این حال افزایش سن احتمال ابتلا به بیماری را بالا میبرد. سلولهای طبیعی پس از تعداد مشخصی تقسیم وارد مرحلهای میشوند که دیگر تکثیر نمیکنند و در نهایت از بین میروند؛ در مقابل، سلولهای سرطانی توان توقف چرخهٔ تقسیم را از دست میدهند و به رشد ادامه میدهند. یکی از یافتههای مهم در مطالعات طول عمر این است که کاهش طولانیمدت دریافت انرژی در گونههای مختلف با افزایش طول عمر همراه میشود، هرچند سازوکار دقیق این پدیده هنوز روشن نیست. سرعت پیرشدن سلولها نیز در بافتها متفاوت است؛ برای نمونه، سلولهای اپیدرم در چند روز جایگزین میشوند، در حالیکه گلبولهای قرمز حدود ۱۲۰ روز عمر دارند. در نهایت، آسیبهای واردشده به DNA و تغییرات آن بهعنوان یکی از عوامل مهم در پیری سلولی و بیماریهای وابسته به سن شناخته میشوند.
پیری و پروگریا
میان روند طبیعی پیری و پروگریا ارتباطهایی دیده شده است و یکی از مهمترین آنها، رابطه طول تلومرها با سرعت پیری است. تلومرها توالیهای تکرارشوندهای (TTAGGG) در انتهای کروموزومها هستند که با هر بار تقسیم سلولی کوتاهتر میشوند. وقتی طول آنها به حدی برسد که امکان تقسیم بیشتر وجود نداشته باشد، سلول وارد مرحلهٔ پیری میشود. در بیماران پروگریا، تلومرها بهطور غیرمعمول کوتاهاند و این موضوع با پیری زودرس در بافتهایی مانند پوست، عضلات، قلب و سیستم عصبی مرکزی ارتباط دارد. بیشتر این بیماران در حدود ۱۳سالگی و بهدلیل مشکلات قلبی–عروقی فوت میکنند. ظاهر آنها شبیه افراد مسن است، اما تواناییهای شناختیشان مطابق سن واقعیشان باقی میماند. پروگریا مانند برخی بیماریهای مرتبط با پیری، با ناتوانی در ترمیم آسیبهای DNA همراه است. اگرچه این اختلال بهعنوان نمونهای از «پیری تسریعشده» شناخته میشود، اما مکانیسم آن با پیری طبیعی تفاوت دارد. در برخی اختلالات ژنتیکی که مکانیسمهای حفظ ژنوم دچار نقص میشوند، پیری زودرس و بافتویژه دیده میشود که یکی از پیامدهای آن بروز تخریب عصبی است.
ویژگیهای بالینی پروگریا
بررسیهای بالینی نشان میدهند که نوزادان مبتلا به پروگریا در زمان تولد ظاهر طبیعی دارند و تشخیص معمولاً تا حدود دو سالگی مطرح نمیشود. با این حال، برخی نشانهها از همان ابتدا دیده میشود؛ مثل بینی نوکتیز و سیانوز صورت که بر اثر اکسیژنرسانی ناکافی ایجاد میشود و رنگ چهره را به آبی–بنفش تغییر میدهد. در ادامه رشد، علائمی مانند عدم افزایش وزن، پوست سفت و کشیده شبیه اسکلرودرمی، ظاهری شبیه بینی تراشیده و ریزش مو آشکار میشوند. سرعت بروز این ویژگیها معمولاً در سال اول زندگی بالا است. تغییرات ظاهری در بیماران پروگریا معمولاً بین سالهای دوم تا چهارم زندگی شدت مییابد. این تغییرات شامل چین و چروک پوست، لکههای سنی، صداهای زیر استخوانها، ضایعات استخوانی منجر به دررفتگی و شکستگی لگن، بلوغ جنسی ناقص و کاهش بافت زیرجلدی است. رشد قدی نیز کند میشود؛ کودکان سالم سالانه حدود ۵.۸۴ سانتیمتر رشد میکنند، در حالی که بیماران HGPS بین ۲ تا ۱۰ سالگی تنها حدود ۳.۵۸ سانتیمتر در سال قد میکشند. کاهش وزن در این بیماران شدیدتر از کاهش قد است و نمودار وزن تقریباً از ۲ سالگی ثابت میماند. میانگین قد و وزن بیماران مسن به ترتیب حدود ۱۰۹ سانتیمتر و ۱۴.۵۴ کیلوگرم است. جمجمهٔ این بیماران معمولاً در مقایسه با صورت و بدن بزرگ به نظر میرسد. هیچ بلوغ زودرس جنسی گزارش نشده است و رشد ناقص نوک سینهها و اندام تناسلی مردانه دیده میشود. برخی بیماران غیرکلاسیک ممکن است علائم محدودی از بلوغ تناسلی را نشان دهند؛ برای مثال، جوانههای سینه و موهای ناحیه تناسلی ظاهر میشوند و یک مورد زن ۲۳ ساله توانست فرزند سالمی به دنیا آورد. تا سن ۲–۳ سالگی، رگهای پهن روی تاج سر قابل مشاهده میشوند و ریزش مو، مژه و ابرو رخ میدهد که منجر به طاسی پراکنده با چند تار موی نرم باقیمانده میشود. در بیماران پروگریا، تغییرات شدید بین سالهای دوم تا چهارم زندگی رخ میدهد و شامل چین و چروک پوست، لکههای سنی، صداهای زیر استخوانها، ضایعات استخوانی که ممکن است باعث دررفتگی و شکستگی لگن شوند، بلوغ جنسی ناقص و کاهش بافت زیرجلدی است. رشد قدی این بیماران بین ۲ تا ۱۰ سالگی کند میشود؛ کودکان سالم سالانه حدود ۵.۸۴ سانتیمتر قد میکشند، در حالی که بیماران پروگریا تنها حدود ۳.۵۸ سانتیمتر در سال رشد میکنند. کاهش وزن در این بیماران شدیدتر از کاهش قد است و از ۲ سالگی نمودار وزن تقریباً ثابت میماند. میانگین قد و وزن بیماران مسن به ترتیب حدود ۱۰۹ سانتیمتر و ۱۴.۵۴ کیلوگرم است. جمجمهٔ بیماران معمولاً نسبت به صورت و بدن بزرگ به نظر میرسد. بلوغ زودرس جنسی گزارش نشده و رشد نوک سینهها و اندام تناسلی مردانه ناقص است؛ بیضهها معمولاً پایین نمیآیند. در برخی بیماران غیرکلاسیک، علائم محدودی از بلوغ مشاهده میشود، از جمله جوانههای سینه و موهای ناحیهٔ تناسلی. یک مورد زن ۲۳ ساله توانست فرزند سالمی به دنیا آورد و اولین قاعدگی خود را در ۱۲ سالگی تجربه کرد، اما هیچ گزارشی از پدر شدن بیماران مرد وجود ندارد. تا سن ۲–۳ سالگی، رگهای پهن روی تاج سر دیده میشوند و ریزش مو، مژه و ابرو رخ میدهد که منجر به طاسی پراکنده با باقی ماندن چند تار موی نرم میشود. از دست رفتن چربی زیرجلدی در بیماران پروگریا معمولاً از ماه ششم زندگی آغاز میشود و بین ۳ تا ۴ سالگی شدت بیشتری مییابد. این کاهش ابتدا در اندامها و قفسه سینه مشاهده میشود، سپس به صورت و گونهها گسترش مییابد و در نهایت چربی شرمگاهی نیز از بین میرود. برجستگی شکم در اکثر کودکان مبتلا به دلیل از دست رفتن چربی داخل شکمی دیده میشود. از بین رفتن چربی اطراف چشمها و زیر پوست، موجب برجسته شدن چشمها، نازک شدن پوست و نمایانتر شدن رگهای خونی میشود. پوست اطراف دهان چروکیده و بینظم است که به دلیل تغییرات در تولید کلاژن نوع IV و الاستین رخ میدهد. دندانها اغلب نامنظم بوده و به دلیل محدودیت فک بالا و پایین دچار پوسیدگی شدید میشوند. ناهنجاریهای دهانی شامل دو ردیف دندان، کام عقبی، تأخیر در رویش دندان، آنکیلوگلوسیا و جویدن عمودی به جای جویدن چرخشی است. هیپودنشیا نیز در برخی مطالعات گزارش شده و مراقبت دندانپزشکی به دلیل کوچک بودن دهان چالشبرانگیز است. ویژگیهای صورت شامل چانه کوچک، نوک بینی باریک و فشرده است. تغییرات آناتومیک چشم نیز مشاهده میشود و تقریباً همه کودکان صدای بسیار بم دارند. بیماران پروگریا معمولاً توانایی صحبت کردن خوبی دارند.خلقوخویشان اغلب خوش، چابکاند و رشد روانی–اجتماعی آنها کاملاً طبیعی است. در سن ۶ تا ۱۲ ماهگی، پوست بیماران حالتی متورم، ضخیم و همراه با ادم دارد. با افزایش سن، این پوست کمکم ظاهری اسکلرودرماتوز و سفتتر پیدا میکند. از حدود ۶ ماهگی تا ۲ سالگی، این وضعیت اسکلرودرما بهتدریج برطرف میشود و در نهایت پوست حالت آتروفیک، خشک و بسیار نازک پیدا میکند. تورگور پوست کاهش مییابد و گاهی پوستهریزی ظریف روی آن دیده میشود. پوست بالای استخوانهای انگشتان دست و پا معمولاً متورم و قرمز است و ناخنها دچار دیستروفی میشوند. تعداد کمی از کودکان مبتلا به پروگریا دچار فشار خون سیستولیک و دیاستولیک بالا هستند. در سنین ۶ تا ۸ سالگی این بیماران بهتدریج دچار تنگی نفس، خستگی و کاهش تحمل فعالیت بدنی میشوند. همزمان با این تغییرات، فشار خون و ضربان قلب افزایش پیدا میکند. عارضههای قلبی–عروقی از همان اوایل زندگی آشکار میشوند و در بسیاری از موارد در نهایت میتوانند به مرگ ناگهانی منجر شوند. یافتههای کالبدشکافی: مهمترین ناهنجاریهای قلبیعروقی گزارششده شامل: · آترواسکلروز شدید زودرس · که معمولاً منشأ مستقیم مرگ است و · شایعترین علت آن انفارکتوس میوکارد است. دلایل کمتر شایعِ مرگ شامل عفونتها، فشار خون ریوی، عوارض جراحی قلب، خونریزی داخل جمجمه و تشنج گزارش شدهاند. میانگین سن بروز سکته مغزی ۹ سالگی ذکر شده است. انسداد جریان خون مغزی میتواند موجب اختلال تکلم، همیپارزی (فلج نیمه بدن) و تشنج شود. حدود یک سال پیش از مرگ معمولاً آنژین صدری بروز میکند؛ با این حال، در برخی بیماران این علائم ممکن است حتی ۵ سال قبل از مرگ ظاهر شوند یا بالعکس، گاهی مرگ کاملاً ناگهانی و بدون علامت قبلی رخ میدهد.
تغییرات اسکلتی در پروگریا
یافتههای اسکلتی شاخص در پروگریا شامل موارد زیر است: · استئولیز (تحلیل استخوان) در ترقوهها، فک پایین، احشاء جمجمهای، انتهای انگشتان و جمجمه عصبی. · کاهش اندازه چانه و شانههای مخروطیشکل همراه با باریکشدن تدریجی قسمت فوقانی تنه، که در دو سال اول زندگی ظاهر میشود. · با پیشرفت استئولیز فک پایین و عدم رشد مناسب نواحی جمجمهای، رتروگناتیا (عقبماندگی فک) ایجاد میشود. ابتدا اختلال حرکت مفاصل مشاهده میشود؛ اما در مراحل بعدی، مفاصل مچ دست، شانه، لگن و مچ پا نیز درگیر میشوند. در بررسیهای اخیر مشخص شده است که تقریباً تمام بیماران حداقل در سه مفصل محیطی حرکت غیرطبیعی دارند. راه رفتن این بیماران معمولاً با لنگیدن همراه است که نتیجه ترکیبی از سفتی مفاصل و کوکساوالگا (افزایش زاویه گردن–تنه استخوان ران)محسوب میشود.
علت بیماری پروگریا
مطالعات ژنتیکی نشان میدهند که ژن LMNA نقش مهمی در بروز پروگریا دارد. بررسی بیماران مختلف مشخص کرده است که تغییرات ژنتیکی تکرارشوندهای در این ژن وجود دارد که به تولید شکل غیرطبیعی از پروتئین لامین A منجر میشود. این تغییر پروتئینی باعث اختلال در ساختار و پایداری هسته سلول شده و زمینه را برای بروز ویژگیهای پیری زودرس فراهم میکند. بخش خاصی از ژن LMNA، بهویژه ناحیهای که کدکنندهٔ کدون ۶۰۸ است، بیش از سایر نواحی در معرض جهش قرار دارد و در بخش بزرگی از بیماران مبتلا دیده میشود. به همین دلیل، این ناحیه بهعنوان یک نقطه حساس برای جهشهای مرتبط با پروگریا شناخته میشود. بهطور کلی، تنوع بالای جهشهای گزارششده در ژن LMNA نشان میدهد که اختلال در عملکرد این ژن میتواند با طیفی از بیماریهای مرتبط با پیری و ساختار هستهای سلول ارتباط داشته باشد. در کنار جهش شایع ژن LMNA، تغییرات ژنتیکی دیگری هم در بیماران پروگریا دیده شدهاند که شدت بیماری را تحت تأثیر قرار میدهند و در برخی موارد با شکلهای خفیفتر همراه هستند. ژن LMNA پروتئین لامین A را میسازد؛ پروتئینی که نقش اساسی در حفظ شکل و پایداری هسته سلول دارد. اختلال در این ساختار، عملکرد طبیعی هسته را مختل میکند و به بروز ویژگیهای پیری زودرس منجر میشود. این جهشها معمولاً بهصورت تصادفی و در زمان تشکیل سلولهای جنسی والدین یا در مراحل اولیه رشد جنینی ایجاد میشوند، به همین دلیل اغلب در سایر فرزندان خانواده دیده نمیشوند. با این حال، در موارد نادر ممکن است بیش از یک کودک در یک خانواده مبتلا شود. مطالعه سلولهای بیماران پروگریا در مقایسه با سلولهای افراد جوان و سالمند نشان میدهد که تغییرات مولکولی مشاهدهشده در پروگریا شباهتهایی با پیری طبیعی دارد. از جمله این تغییرات میتوان به افزایش آسیب DNA، تغییرات اپیژنتیکی هیستونها و کاهش برخی اجزای هستهای اشاره کرد که در نهایت باعث کاهش تراکم هتروکروماتین و بیثباتی بیشتر هسته سلول میشوند
پاتوژنز مولکولی HGPS
ژن LMNA یکی از ژنهای کلیدی در حفظ ساختار و عملکرد هسته سلول است و جهشهای متعدد در آن میتوانند به طیف وسیعی از بیماریها منجر شوند که به آنها المینوپاتی گفته میشود. با وجود تفاوتهای بالینی، بیشتر این اختلالات با درگیری بافتهای همبند و مزانشیمی مانند عضله و استخوان همراهاند. برخی جهشها تنها یک بافت خاص را تحت تأثیر قرار میدهند، در حالی که برخی دیگر به بروز سندرمهای پیری زودرس منجر میشوند.
سندرم HGPSیکی از مهمترین لامینو پاتی هاست که بسیاری از ویژگیهای پیری طبیعی را در سنین پایین نشان میدهد. در این بیماری، تولید و تجمع پروتئین غیرطبیعی پروژرین موجب اختلال در لایه هستهای میشود. این اختلال ساختاری با ناپایداری ژنوم، تغییرات اپیژنتیکی، اختلال عملکرد میتوکندری، پیری سلولی و التهاب مزمن همراه است و بهطور کلی تعادل عملکردهای سلولی را بر هم میزند.
المینها اجزای اصلی لایه هستهای هستند و نقش مهمی در حفظ شکل هسته، سازماندهی کروماتین و تنظیم فرآیندهای هستهای دارند. ژن LMNA پیشساز المین A را تولید میکند که برای رسیدن به فرم نهایی نیازمند اصلاحات پس از ترجمه است، در حالی که المین C بدون این مراحل ساخته میشود. اختلال در این مسیرها در HGPS به تغییر معماری هسته و بروز پدیدههای مرتبط با پیری زودرس منجر میشود. در ابتدا المینها تنها بهعنوان اجزای ساختمانی پوشش هستهای شناخته میشدند، اما مطالعات جدیدتر نشان دادهاند که این پروتئینها در تنظیم طیف وسیعی از فرآیندهای سلولی نقش فعال دارند، بهویژه از طریق مشارکت در مسیرهای انتقال مکانیکی. جایگاه و ساختار ویژه المینها در حاشیه هسته امکان برقراری تعامل مستقیم و غیرمستقیم با پروتئینهای غشای هستهای، موسوم به پروتئینهای مرتبط با المین، را فراهم میکند.
علاوه بر این، المینها با گروههای متنوعی از مولکولها از جمله فاکتورهای رونویسی، اجزای کروماتین، تنظیمکنندههای اپیژنتیکی و مولکولهای سیگنالینگ در ارتباطاند و بدین ترتیب شبکهای عملکردی و پیچیده را در هسته شکل میدهند. این شبکه در حفظ پایداری هسته، تنظیم بیان ژن و سازماندهی فضایی ژنوم از طریق نواحی مرتبط با المین (LADs) نقش دارد و ارتباط نزدیک میان ویژگیهای مکانیکی هسته، کروماتین و تنظیم عملکرد ژنها را برجسته میکند.
فنوتیپهای ناشی از پروژرین در HGPS
ناهنجاریهای هستهای
در HGPS، سلولها تغییرات مشخصی در هسته دارند که مشابه ویژگیهای سلولهای پیر طبیعی است. این ناهنجاریها شامل تغییر شکل هسته، فرورفتگی، تاول و گاهی پارگی غشای هستهای هستند. تجمع پروژرین در لایه هستهای عامل اصلی این تغییرات است و پروتئینهایی مانند SUN1 و کمپلکس ESCRT نیز در بروز این اختلالات نقش دارند.
این ناهنجاریها موجب سفت شدن هسته و کاهش توانایی آن برای پاسخ به فشار مکانیکی میشوند، که توضیح میدهد بافتهای تحت فشار بالا مانند پوست، عضله قلب و عروق بیشتر آسیب میبینند، در حالی که بافتهای عصبی کمتر تحت تأثیر قرار میگیرند. مطالعات مدلهای حیوانی نشان دادهاند که اصلاح این ناهنجاریهای هستهای میتواند فنوتیپ بالینی و طول عمر را بهبود بخشد. علاوه بر این، پارگی لایه هستهای موجب اختلال در محلیابی پروتئینهای ترمیم DNA و افزایش آسیبهای ژنتیکی میشود، که مشابه فرآیندهای مشاهده شده در پیری طبیعی است.
نقص در پاسخ به آسیب DNA
فیبروبلاستهای HGPS نشاندهنده فعال شدن مداوم مسیر پاسخ به آسیب DNA (DDR) هستند، شامل فعال شدن کینازهای ATM و ATR و کینازهای پاییندست Chk1 و Chk2. این فعالسازی مزمن منجر به ایجاد حالت پیری سلولی میشود.
علاوه بر این، اجزای کلیدی ترمیم DNA مانند کمپلکس MRN و فاکتورهای ترمیم انتهایی (cNHEJ و HDR) دچار اختلال میشوند و DNA آسیبدیده توسط پروژرین بهطور کامل ترمیم نمیشود. این اختلالات در ترمیم DNA موجب تجمع آسیب ژنتیکی و تشدید پیری سلولی میشوند، بهویژه در سلولهای بافت همبند. فرسایش تلومر با فعال شدن مسیر پاسخ به آسیب DNA (DDR) و پیری سلولی ارتباط نزدیکی دارد و در طول پیری طبیعی در انواع سلولها و بافتها مشاهده میشود. دو مکانیسم اصلی برای پیری ناشی از تغییرات تلومر شناخته شده است: اول، زمانی که تلومرها به دلیل نقص در کمپلکس Shelterin محافظت خود را از دست میدهند و DDR فعال میشود؛ دوم، تلومرهای کوتاه شده مسیر 53p را فعال کرده و پیشرفت چرخه سلولی را مهار میکنند. توجه شود که آسیب DNA میتواند در تلومرهای پیر حتی بدون کوتاه شدن طول آنها نیز مشاهده شود.
در سلولهای HGPS، تلومرها کوتاهتر شده و تغییراتی در بیان آنها رخ میدهد. استفاده از تلومراز (hTERT) در این سلولها باعث کاهش نشانگرهای پیری و کاهش فعال شدن مسیر 53p میشود، اما اثرات فنوتیپی فقط در سلولهای با پاساژ بالا مشاهده شد. همچنین بسیاری از آسیبهای DNA در این سلولها با تلومراز کاهش مییابند، هرچند برخی اختلالات کروموزومی مانند ادغام تلومرها و پلهای کروماتینی همچنان باقی میمانند.
با این حال، شواهد در مورد نقش فرسایش تلومر در HGPS متناقض است. برخی مطالعات نشان دادهاند که توقف تکثیر سلولی عمدتاً ناشی از فعال شدن 53p در محلهای فروپاشی همانندسازی است و کوتاه شدن تلومر نقش اصلی ندارد. ارتباط تلومرها با المینها نیز اهمیت دارد، زیرا تحرک تلومرها با افزایش لنگرگاه پروتئینهای هستهای کاهش مییابد. بهطور کلی، فرسایش تلومر یکی از ویژگیهای اصلی HGPS و سلولهای پیر است، اما مکانیسم دقیق آن در این سندرم هنوز نیازمند بررسی بیشتر است.
تغییرات اپی ژنتیکی در HGPS
مطالعات نشان میدهند که پیری طبیعی و HGPS با تغییرات اپیژنتیکی گستردهای از جمله تغییرات هیستون، متیلاسیون DNA و اختلال در سازماندهی کروماتین همراه است، اما مکانیسم دقیق این تغییرات هنوز کاملاً مشخص نیست. یکی از شاخصترین این تغییرات، کاهش هتروکروماتین محیطی است که در فیبروبلاستهای بیماران HGPS مشاهده میشود و با کاهش نشانگرهای هیستونی مانند H3K9me3 و H3K27me3 و کاهش بیان پروتئینهای مرتبط با هتروکروماتین همراه است.
این تغییرات باعث اختلال در جداسازی هتروکروماتین از لایه هستهای و سازماندهی فضایی کروماتین میشوند و به کاهش فعالیت کمپلکسهای بازسازنده کروماتین مانند NURD و PRC منجر میگردد. کاهش فعالیت این کمپلکسها موجب افزایش نشانگرهای DDR و نقصهای مرتبط با پیری سلولی میشود.
تحقیقات نشان دادهاند که این تغییرات اپیژنتیکی مستقل از تکثیر DNA رخ میدهند؛ حتی در سلولهای غیرتقسیمشونده، بیان این پروتئین باعث از دست رفتن هتروکروماتین میشود. همچنین، سلولهایی با سطوح پایین هتروکروماتین نسبت به آسیب DNA حساستر هستند، در حالی که بازگرداندن هتروکروماتین از تجمع آسیب DNA جلوگیری میکند. بهطور کلی، اختلالات هیستونی و از دست رفتن هتروکروماتین ویژگی مشخص سلولهای HGPS است، اما همیشه با سایر جنبههای آسیب سلولی هم بسته نیست.
متیلاسیون DNA در پروگریا
در HGPS، تغییرات اپیژنتیکی قابل توجهی دیده میشود که دو جنبه اصلی دارند: متیلاسیون DNA و اختلال در دامنههای مرتبط با المین (LADs). بررسی متیلاسیون DNA در فیبروبلاستهای این بیماران نشان میدهد که ژنهای اتوزومال زیادی نسبت به سلولهای کنترل، الگوهای متیلاسیون متفاوت دارند. این ژنها عمدتاً در مسیرهای توسعه، تنظیم رونویسی و مسیرهای سلولی مثل mTOR نقش دارند. نکته جالب این است که در سلولهای بنیادی iPSC-HGPS که پروتئین آسیبزا بیان نمیشود، تغییرات متیلاسیون بسیار محدود هستند، که نشان میدهد حضور این پروتئین محرک اصلی اختلال اپیژنتیکی است.
LADها بخشهایی از کروماتین هستند که به لایه هستهای چسبیده و سازماندهی فضایی ژنوم را هدایت میکنند. در HGPS، اختلال در LADها باعث تغییر شکل هسته و جداسازی نادرست کروماتین فعال و غیرفعال میشود و به این ترتیب بر بیان ژن و تکثیر سلولها تأثیر میگذارد. این اختلالات ممکن است حلقه گمشده بین تغییرات هیستونی، متیلاسیون DNA و بیان ژن در HGPS باشند. علاوه بر این، اختلال عملکرد LADها در انواع مختلف سلول و بافت متفاوت است و میتواند پاسخ سلولها به درمانها را تغییر دهد.
به طور خلاصه، متیلاسیون DNA غیرطبیعی و اختلال در LADها، دو عامل کلیدی در تغییرات اپیژنتیکی HGPS هستند که ساختار هسته، سازماندهی کروماتین و بیان ژن را دچار اختلال میکنند و به بروز فنوتیپ بیماری کمک میکنند.
درمان پروگریا (بهروزرسانی تا دسامبر ۲۰۲۵)
در حال حاضر درمانهای مختلفی برای HGPS توسعه یافتهاند که بیشتر آنها با هدف کاهش یا حذف پروتئین آسیبزننده عمل میکنند، زیرا این پروتئین عامل اصلی ناهنجاریهای سلولی و فنوتیپهای پیری زودرس است. اگرچه هیچ درمانی تاکنون قطعی نبوده، اما بسیاری از آنها توانستهاند ویژگیهای بالینی بیماران را بهبود بخشند و با اصلاحات ساختاری در هسته و کروموزومها همخوانی داشته باشند. تغییرات اپیژنتیکی، بهویژه اختلال در LADها، اهمیت زیادی دارند زیرا بر سازماندهی ژنومی و تنظیم بیان ژنها تأثیر میگذارند.
تا امروز تنها داروی تأیید شده برای HGPS توسط FDA، لونافارنیب است که مهارکننده فارنزیلترانسفراز است و امید به بهبود طول عمر و کیفیت زندگی بیماران را فراهم میکند. فشار برای یافتن درمانهای جدید به دلیل شدت علائم بالینی و طول عمر محدود بیماران همچنان بالاست.
در سال ۲۰۲۵، پیشرفتهای جدیدی گزارش شده است: آزمایش بالینی داروی جدید Progerinin (در ترکیب با لونافارنیب) در جریان است که در مدلهای حیوانی طول عمر را بیشتر از لونافارنیب تنها افزایش داده است. همچنین تحقیقات روی ترکیب baricitinib با لونافارنیب برای کاهش التهاب، و رویکردهای ژندرمانی و ویرایش پایه برای اصلاح جهش LMNA ادامه دارد.
نتیجه گیری
اگرچه سندرم HGPS تنها برخی جنبههای پیری طبیعی، بهویژه در بافتهای همبند، را تقلید میکند و نمیتوان آن را نسخهای دقیق از پیری فیزیولوژیک دانست، اما همچنان بهعنوان مدلی ارزشمند برای مطالعهٔ مکانیسمهای پیری مطرح است. شواهد نشان میدهند که بخشی از تغییرات مولکولی و نشانههای پیری، از جمله تغییرات در بیان ژنها، میان پیری طبیعی و پروگریا مشترک هستند و حتی پروژرین در سلولهای پیرشدهٔ طبیعی نیز شناسایی شده است. با این وجود، وجود مسیرهای مستقل در پیری طبیعی نشان میدهد که این فرآیند پیچیدهتر از آن است که تنها به یک عامل محدود شود. در این میان، بررسی دقیقتر چشمانداز اپیژنتیکی پروگریا از اهمیت ویژهای برخوردار است، چرا که ارتباط آن با سایر تغییرات سلولی هنوز بهطور کامل روشن نشده است. مطالعات نشان دادهاند که برخی درمانهای طراحیشده برای مهار یا حذف پروژرین میتوانند بسیاری از فنوتیپهای سلولی معیوب را بهبود بخشند و در سطح بالینی نیز نتایج امیدوارکنندهای داشتهاند، هرچند هنوز به درمان قطعی منجر نشدهاند. در نهایت، درک عمیقتر مکانیسمهای مولکولی و سلولی زمینهای میتواند مسیر شناسایی اهداف درمانی جدید را هموار کرده و نهتنها به بهبود درمان بیماران مبتلا به HGPS، بلکه به توسعهٔ راهبردهایی برای مداخله در پیری طبیعی نیز کمک کند.
منابع